
Учёные Института медицинских исследований Гарвана обнаружили новый механизм развития опасного воспаления при дефиците мевалонаткиназы (MKD) — редком наследственном заболевании. Результаты исследования опубликованы в журнале Immunity. Они ставят под сомнение представления о болезни, которые преобладали около 30 лет, и могут помочь создать новый подход к лечению.
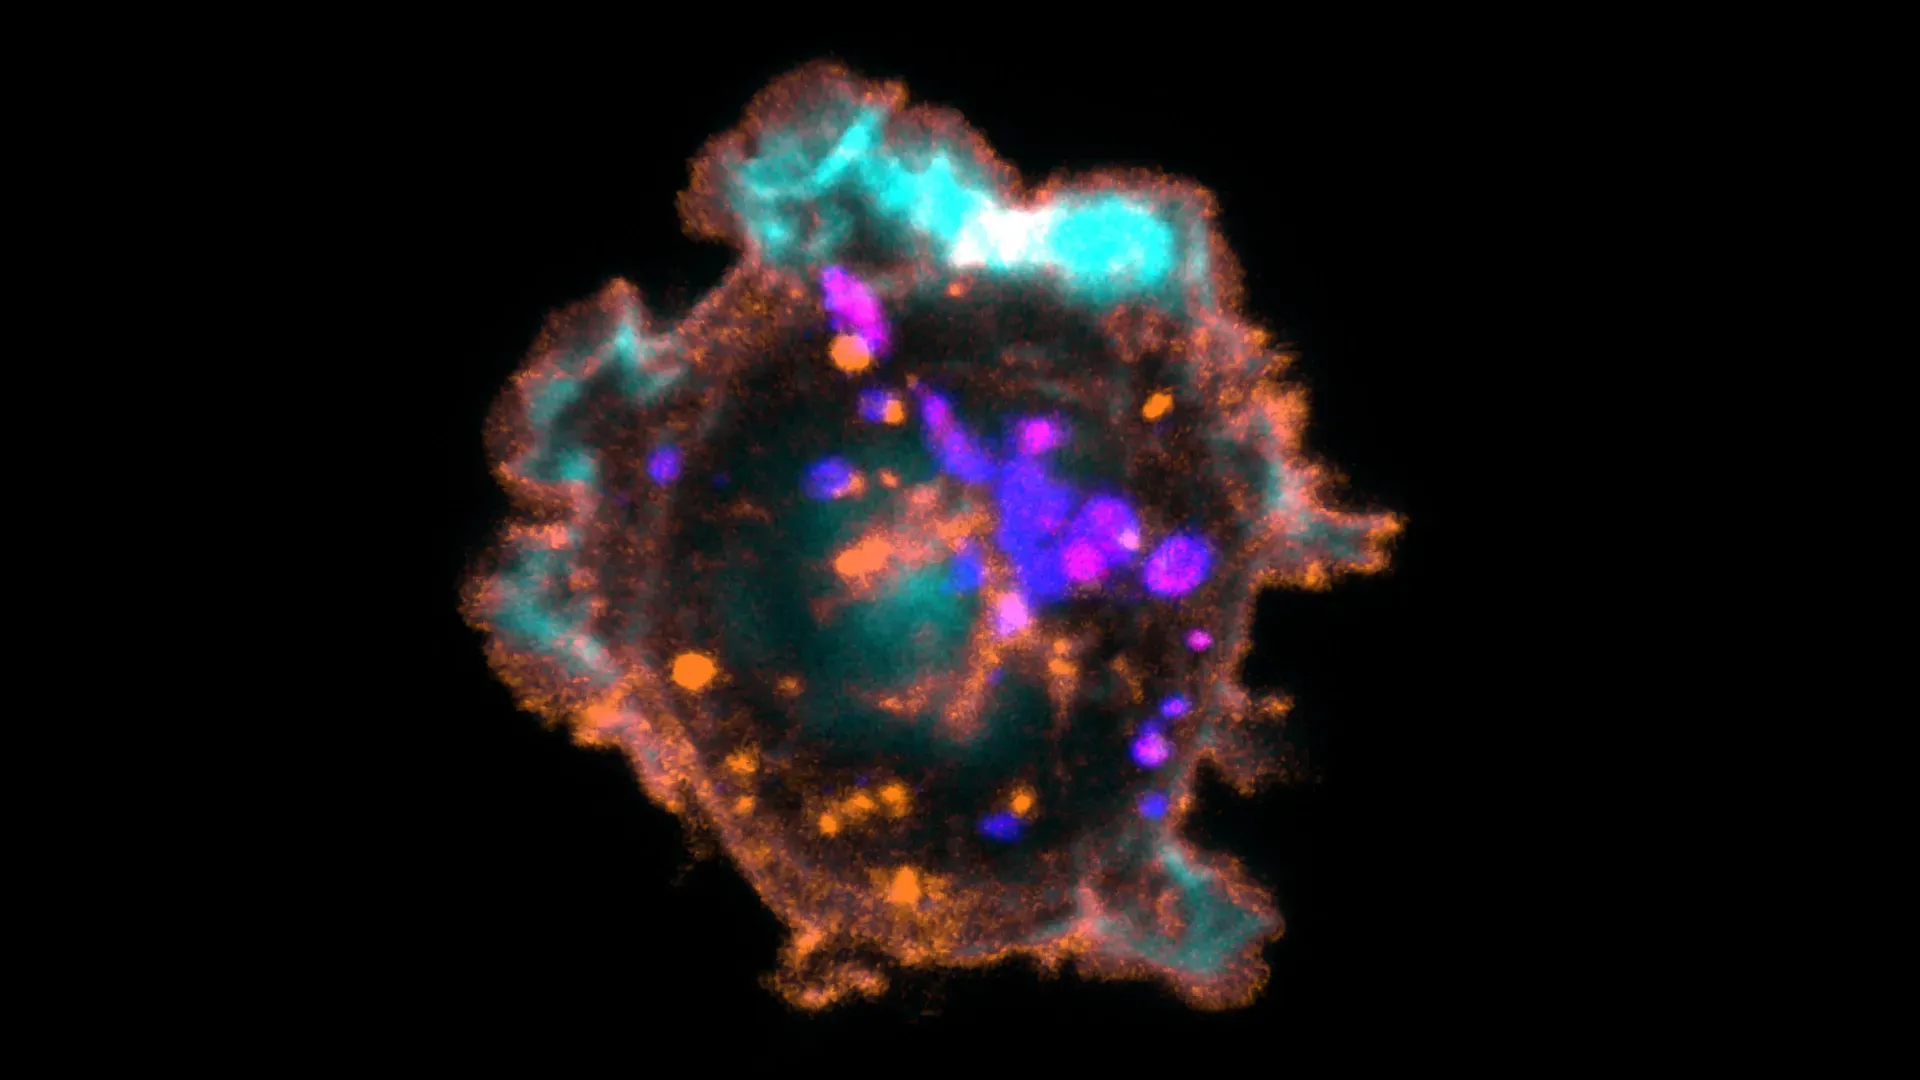
MKD сопровождается повторяющимися приступами высокой температуры, кожными высыпаниями, болью в суставах и воспалением органов брюшной полости. В тяжёлых случаях болезнь приводит к осложнениям, угрожающим жизни. Как сообщает ScienceDaily, исследователи установили, что у пациентов неправильно работают естественные киллеры — клетки иммунной системы, которые должны уничтожать заражённые клетки.
При MKD естественные киллеры не созревают должным образом и не могут эффективно выполнять защитную функцию. Их токсичные гранулы, необходимые для уничтожения инфицированных клеток, остаются внутри и не высвобождаются. В ответ клетки начинают выделять большое количество интерферона-гамма, который активирует другие элементы иммунной системы и может вызвать масштабное воспаление.
Ранее основное внимание при изучении MKD уделяли макрофагам — иммунным клеткам, участвующим в запуске воспалительных реакций. Однако примерно у половины пациентов существующее лечение не даёт достаточного результата. Исследователи считают, что нарушение работы естественных киллеров играет в развитии болезни более значимую роль, чем предполагалось.
Открытие уже помогло разработать экспериментальный подход для тяжело больного ребёнка. Врачи добавили к основной терапии препарат барицитиниб, относящийся к ингибиторам янус-киназ (JAK), и после этого приступы воспаления стали происходить реже, а поражение желудочно-кишечного тракта начало заживать. Учёные подчёркивают, что наблюдение за одним пациентом не позволяет делать окончательные выводы, однако планируют изучить ингибиторы JAK и другие препараты, блокирующие действие интерферона-гамма, в будущих клинических исследованиях.