
Учёные изучили редкое наследственное заболевание с помощью лабораторных мышей, в ДНК которых внедрили крупный фрагмент человеческого генетического материала. Речь идёт о X-сцепленной дистонии-паркинсонизме — неизлечимом расстройстве, которое преимущественно встречается у мужчин филиппинского происхождения. Болезнь приводит к гибели нервных клеток и может заканчиваться ранней смертью.
Исследование показало, что при заболевании страдают не только нейроны, но и поддерживающие их глиальные клетки. Особенно заметные изменения обнаружили в олигодендроцитах, которые формируют миелин — жировую оболочку нервных волокон. Нарушение работы этих клеток может делать нейроны уязвимыми и ускорять их гибель.
Как сообщает Live Science, результаты двух исследований опубликованы 19 ноября в журнале Cell. В работе применили метод SwAP-In, позволяющий заменять большие участки генетического кода с помощью синтетической ДНК. Исследователи встроили в клетки мышей около 78 тысяч «букв» человеческого генома, включая фрагмент гена TAF1 и так называемый мобильный генетический элемент, вызывающий болезнь.
X-сцепленная дистония-паркинсонизм поражает полосатое тело — участок мозга, участвующий в управлении движениями. Симптомы обычно появляются примерно в 39 лет и включают замедленность движений, дрожь, мышечную скованность и непроизвольные сокращения. После начала проявлений пациенты в среднем живут 13–16 лет, а на поздних стадиях опасность представляют нарушения дыхания и глотания.
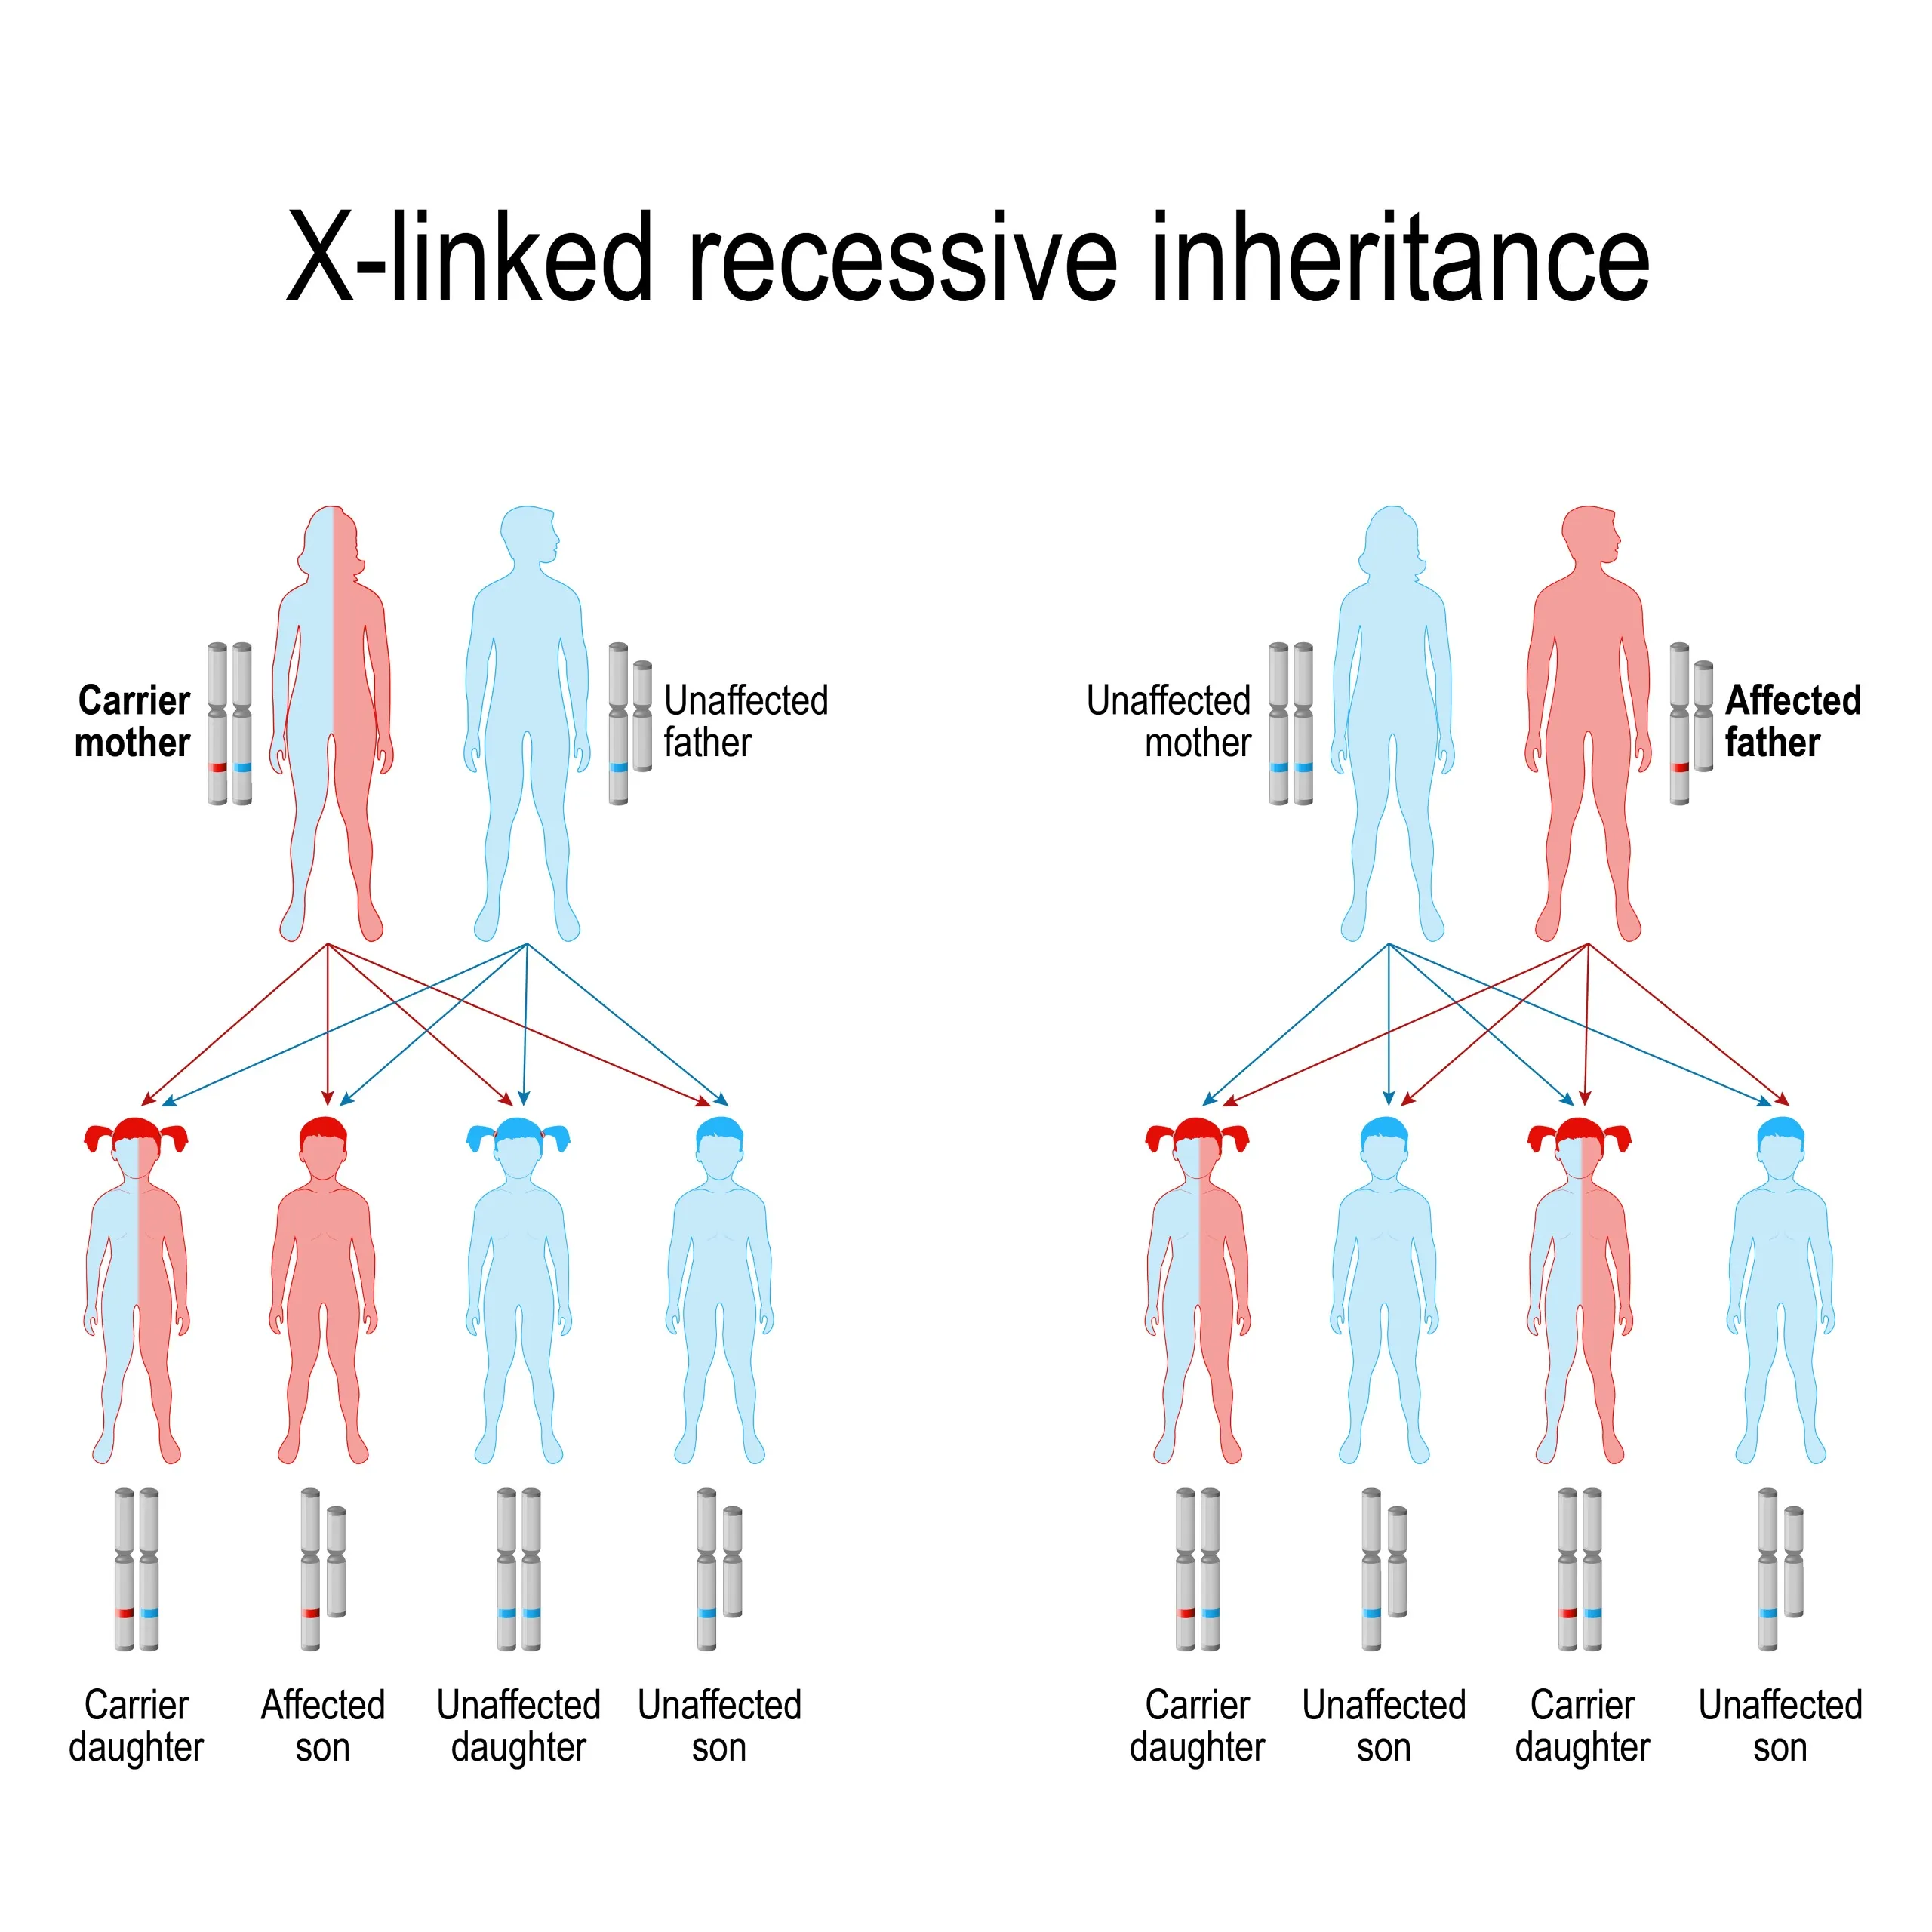
Мутация связана с геном TAF1, расположенным в X-хромосоме, и чаще проявляется у мужчин, поскольку у них только одна X-хромосома. Впервые она возникла у жителя филиппинского острова Панай, а затем распространилась среди людей филиппинского происхождения. У мышей признаки заболевания появились примерно через полтора месяца, тогда как у человека его развитие занимает годы, что может упростить проверку экспериментальных лекарств.
Во втором исследовании у мышей выявили резкое уменьшение числа олигодендроцитов и снижение их активности. Эти клетки не созревали полностью и вырабатывали меньше миелина, особенно в полосатом теле и префронтальной коре; аналогичные изменения обнаружили в посмертных образцах мозга людей с этим заболеванием. Новая модель может помочь изучать причины расстройства, оценивать способы повысить активность гена TAF1 и искать методы восстановления миелина.